AlphaFold und Proteinfaltung: Der 'Transistor-Moment' der Biologie?
Vom Levinthal-Paradoxon über Evoformer- und Diffusions-Architekturen bis hin zu pLDDT/PAE-Metriken und De-novo-Enzymdesign: Eine technische Analyse der strukturellen Revolution durch AlphaFold.
In einer unserer ersten technischen Analysen auf Tech&Lab, „Der Grundstein des digitalen Universums: Transistorkriege“, haben wir untersucht, wie die moderne digitale Zivilisation auf mikroskopischen Siliziumschaltern aufbaut, die zehntausendmal dünner sind als ein menschliches Haar. Im Apple M4-Prozessor schalten 28 Milliarden Transistoren Billionen Male pro Sekunde, um die Logikgatter der digitalen Welt zu steuern.
Doch was sind die „Transistoren“ des kohlenstoffbasierten biologischen Universums?
Die unsichtbaren Motoren der biochemischen Maschinerie des Lebens sind Proteine. Für einen Bioingenieur ist ein Protein jedoch niemals eine bloße eindimensionale Buchstabenfolge (M-A-L-W-M-R...) in einem Lehrbuch; es ist eine dreidimensionale Nanomaschine, die sich mit sub-Ångström-Präzision im Raum faltet, Konformationen ändert und Elektronen sowie Protonen überträgt. Über ein halbes Jahrhundert lang bestand der größte Engpass der Biologie darin, zu berechnen, wie aus diesem eindimensionalen genetischen Code die dreidimensionale funktionelle Architektur entsteht.
Heute erleben wir in der Strukturbiologie durch AlphaFold einen Wendepunkt, der dem Übergang der Halbleiterindustrie von zweidimensionalen planaren Transistoren (Planar FET) zu dreidimensionalen FinFET- und GAAFET-Nanosheet-Architekturen verblüffend ähnelt.
1. Einleitung: Das Universum, in dem die Form die Funktion bestimmt
Das zentrale Dogma der Molekularbiologie besagt, dass Information von $\text{DNA} \rightarrow \text{RNA} \rightarrow \text{Protein}$ fließt. Eine frisch am Ribosom synthetisierte Polypeptidkette ist eine eindimensionale (1D) lineare Abfolge von 20 Standard-Aminosäuren (Primärstruktur). Sobald diese Kette jedoch in das zelluläre Zytosol entlassen wird, bildet sie innerhalb von Millisekunden Alpha-Helices ($\alpha$-Helices) und Beta-Faltblätter ($\beta$-Sheets) aus und faltet sich zu einer komplexen dreidimensionalen (3D) Topologie (Tertiär- und Quartärstruktur).
Das Kernaxiom des Bioingenieurwesens lautet: Die Sequenz bestimmt die Struktur, und die Struktur bestimmt die Funktion.
In den 1960er Jahren bewiesen Christian Anfinsens Renaturierungsexperimente an der Ribonuklease A (Anfinsens thermodynamische Hypothese), dass die native 3D-Konformation eines globulären Proteins unter physiologischen Bedingungen direkt in der Aminosäuresequenz kodiert ist und dem globalen Minimum der freien Gibbs-Energie ($\Delta G$) entspricht:
\[\Delta G = \Delta H - T\Delta S < 0\]Das katalytische Zentrum eines Enzyms, die Antigen-bindenden CDR-Schleifen eines Antikörpers oder der Selektivitätsfilter eines Ionenkanals sind räumliche Geometrien auf Ångström-Skala ($1\text{ \AA} = 10^{-10}\text{ m}$).
Die biologischen Kosten der Fehlfaltung
Ebenso wie ein dielektrischer Durchschlag in einem Gate-Oxid Leckströme verursacht und einen Prozessor lahmlegt, zerstört die Fehlfaltung von Proteinen (Protein Misfolding) die zelluläre Homöostase.
Wenn hydrophobe Aminosäure-Seitenketten, die im Inneren des Proteinkerns verborgen sein sollten, fälschlicherweise dem wässrigen Zytosol ausgesetzt werden, entsteht ein thermodynamisch instabiler Zustand. Diese hydrophoben Regionen lagern sich zu unlöslichen, protease-resistenten Cross-$\beta$-Amyloidfibrillen zusammen:
- Alzheimer-Krankheit: Extrazelluläre Amyloid-$\beta$-Plaques ($\text{A}\beta_{42}$) und intrazelluläre Neurofibrillenbündel aus hyperphosphoryliertem Tau-Protein.
- Prionen-Erkrankungen (Creutzfeldt-Jakob, BSE): Das normale Prion-Protein ($\text{PrP}^\text{C}$, überwiegend $\alpha$-helikal) nimmt eine pathologische Konformation an ($\text{PrP}^\text{Sc}$, überwiegend $\beta$-Faltblatt). $\text{PrP}^\text{Sc}$ fungiert dabei als autokatalytische Faltungsvorlage, die gesunde $\text{PrP}^\text{C}$-Moleküle in seine pathologische Geometrie zwingt.
 Abbildung: Der thermodynamische Pfad von der ungefalteten Kette zum nativen Funktionszustand oder zu pathologischen Amyloid-Aggregaten.
2. Das Levinthal-Paradoxon: Die Suche unter $10^{300}$ Möglichkeiten
Wenn die 1D-Sequenz die 3D-Struktur deterministisch vorgibt, warum konnten wir die Faltung von Proteinen nicht einfach durch numerische Integration quantenmechanischer Kraftfelder berechnen?
Die Antwort lieferte 1969 der Molekularbiologe Cyrus Levinthal.
In einem Polypeptidrückgrat ist die Peptidbindung ($\text{C}-\text{N}$, Torsionswinkel $\omega$) aufgrund partiellen Doppelbindungscharakters planar und starr ($\omega \approx 180^\circ$ oder $0^\circ$). Das Alpha-Kohlenstoffatom ($\text{C}_\alpha$) jedes Aminosäurerestes verfügt jedoch über zwei wesentliche Rotationsfreiheitsgrade:
- $\phi$ (Phi): Drehung um die $\text{N}-\text{C}_\alpha$-Bindung.
- $\psi$ (Psi): Drehung um die $\text{C}_\alpha-\text{C}$-Bindung.
Hinzu kommen die Rotamerwinkel ($\chi_1, \chi_2, \dots$) der Seitenketten. Betrachten wir ein durchschnittliches Protein mit $N = 100$ bis $300$ Resten:
- Selbst unter der vereinfachten Annahme von nur $3$ stabilen Konformationen pro Bindung ergeben sich für ein kleines Peptid aus 100 Resten $3^{198} \approx 10^{94}$ Rückgratkonformationen.
- Unter realistischer kontinuierlicher Auflösung explodiert der Konformationsraum auf astronomische $10^{300}$ Zustände (zum Vergleich: das beobachtbare Universum enthält ca. $10^{80}$ Atome).
Würde ein Protein diese Zustände mit der Frequenz atomarer Schwingungen ($\tau \approx 10^{-13}\text{ s}$, also $10^{13}$ Konformationen/Sekunde) rein stochastisch durchsuchen, ergäbe sich für $10^{100}$ Zustände eine Suchzeit von:
\[t_{\text{Suche}} = \frac{10^{100}\text{ Konformationen}}{10^{13}\text{ Zustände/s}} = 10^{87}\text{ Sekunden} \approx 3.17 \times 10^{79}\text{ Jahre}\]Das Alter des Universums beträgt jedoch lediglich ca. $13.8 \times 10^9\text{ Jahre}$ ($\approx 4.35 \times 10^{17}\text{ Sekunden}$).
Dies ist das Levinthal-Paradoxon: Wie löst ein aus dem Ribosom austretendes Protein ein Optimierungsproblem, dessen vollständige Suche länger als das Alter des Universums dauern würde, in Mikrosekunden ($\mu\text{s}$) bis Millisekunden ($\text{ms}$)?
Die Lösung der Natur: Der Faltungstrichter (Folding Funnel)
Die Natur führt keine ungerichtete stochastische Suche durch. Biophysiker beschreiben diesen Prozess durch das Konzept des multidimensionalen Faltungstrichters (Folding Funnel). Der obere breite Rand repräsentiert Zustände hoher Konformationsentropie ($\Delta S$), während die schmale Spitze dem thermodynamisch stabilsten nativen Zustand entspricht.
Sobald die Kette synthetisiert wird, ziehen lokale Wechselwirkungen (hydrophober Kollaps, Wasserstoffbrücken, Salzbrücken) das Peptid entlang steiler lokaler Energiegradienten nach unten. Ganz wie in Generalfeldmarschall Helmuth von Moltkes Strategielehre ist der initiale Aufbau (Aufmarsch) deterministisch, doch die eigentliche Faltung vollzieht sich als stochastisches „System der Aushülfen“, das sich dynamisch den thermischen Fluktuationen anpasst.
3. Die Grenzen experimenteller Methoden: Der Flaschenhals im Nasslabor
Vor der algorithmischen Revolution war die Bestimmung atomarer 3D-Koordinaten (PDB-Format) an langwierige und kostenintensive Nasslabor-Verfahren gebunden:
1. Röntgenkristallographie (X-Ray Crystallography)
Der historische Goldstandard, limitiert durch einen gravierenden Flaschenhals: die Proteinkristallisation.
- Zielproteine müssen rekombinant in hoher Reinheit exprimiert, chromatographisch gereinigt und zur Bildung eines periodischen 3D-Kristallgitters gebracht werden.
- Insbesondere Membranproteine (GPCRs, Ionenkanäle), die über 50 % aller pharmazeutischen Zielstrukturen ausmachen, kristallisieren aufgrund flexibler hydrophober Regionen nur äußerst selten.
- Röntgenbeugungsdetektoren messen nur Intensitäten ($I_{hkl} \propto \vert{}F_{hkl}\vert{}^2$); der Phasenwinkel ($\alpha_{hkl}$), der für die inverse Fouriertransformation zur Rekonstruktion der Elektronendichte $\rho(x,y,z)$ erforderlich ist, geht verloren (Phasenproblem).
2. Kryo-Elektronenmikroskopie (Cryo-EM)
Ermöglicht die strukturelle Rekonstruktion ohne Kristallisation durch Schockgefrieren in flüssigem Ethan (Vitrifizierung) und iterative 3D-Rekonstruktion aus Hunderttausenden von 2D-Partikelbildern. Die Methode erfordert jedoch Multimillionen-Dollar-Mikroskope (Titan Krios) und stößt bei Proteinen unter $50\text{ kDa}$ aufgrund des geringen Signal-Rausch-Verhältnisses (SNR) an physikalische Grenzen.
3. NMR-Spektroskopie
Erlaubt dynamische Strukturanalysen in Lösung, ist jedoch durch Isotopenmarkierungskosten ($^{15}\text{N}, ^{13}\text{C}$) und spektrale Überlagerungen weitgehend auf Moleküle unter $30-40\text{ kDa}$ beschränkt.
Fazit: Die experimentelle Entschlüsselung einer einzigen Proteinstruktur kostete typischerweise 3 bis 5 Jahre Forschungsarbeit und Hunderttausende Dollar. Während NGS-Sequenzierer Milliarden Genomsequenzen lieferten, enthielt die Protein Data Bank (PDB) nach 50 Jahren lediglich rund 200.000 Strukturen.
4. Die AlphaFold-Architektur: Unter der Haube
Beim CASP14-Wettbewerb im Jahr 2020 erreichte DeepMinds AlphaFold 2 eine mediane Rückgratgenauigkeit von $0.96\text{ \AA}$ ($\text{RMSD}_{95}$) und löste damit de facto das 50 Jahre alte Faltungsproblem. 2024 erweiterte AlphaFold 3 diesen Ansatz auf das gesamte Spektrum biologischer Makromoleküle.
Hinter den Schlagzeilen der Publikumspresse verbirgt sich eine ausgeklügelte Fusion aus geometrischem Deep Learning und evolutionärer Informationstheorie:
1
2
3
4
5
6
7
8
9
10
11
[1D-Aminosäuresequenz]
         │
         ├──► [Genomdatenbank-Suche] ──► MSA-Repräsentation (N_seq × N_res × c_m) ┐
         └──► [Paarbeziehungen] ────► Pair-Repräsentation (N_res × N_res × c_z) ┼──► [EVOFORMER (48 Blöcke)]
                                                                               │     (Trianguläre Attention)
                                                                               ▼
                                                                    [STRUCTURE MODULE (8 Blöcke)]
                                                                   (SE(3) Invariant Point Attention)
                                                                               │
                                                                               ▼
                                                                  [3D-Atomkoordinaten + pLDDT/PAE]
AlphaFold 2: Evoformer, MSA und Pair-Repräsentation
AlphaFold 2 simulierte keine quantenmechanischen Kraftfelder, sondern übersetzte Milliarden Jahre evolutionärer Sequenzmuster in geometrische Randbedingungen:
1. Multiple Sequence Alignment (MSA) und Koevolution
Die Zielsequenz wird mit homologen Sequenzen verwandter Organismen abgeglichen. Die bioingenieurtechnische Intuition: Liegen Aminosäuren an Position 15 und 180 in der 1D-Sequenz weit auseinander, berühren sich jedoch im gefalteten 3D-Zustand (z. B. über eine Ionenbindung), führt eine Mutation an Position 15 von Glutamat ($\text{Glu}^{-}$) zu Lysin ($\text{Lys}^{+}$) zur Destabilisierung. Um die Proteinfunktion zu erhalten, muss Position 180 über evolutionäre Zeiträume eine kompensatorische Mutation vollziehen. Dieses Kovarianzsignal im MSA entschlüsselt die räumliche Kontakttopologie.
2. Pair-Repräsentation
Ein $N_{\text{res}} \times N_{\text{res}} \times c_z$-Tensor, der als Graphenstruktur die räumlichen Distanz- und Orientierungsbeziehungen zwischen jedem Aminosäurepaar $(i, j)$ abbildet.
3. Der Evoformer: Trianguläre Aufmerksamkeit
Das Herzstück von AlphaFold 2 ist der Evoformer, der kontinuierlich Informationen zwischen MSA- und Pair-Repräsentation austauscht. Statt standardmäßiger 1D-Attention nutzt der Evoformer Triangular Self-Attention und Triangular Multiplicative Updates.
Warum Dreiecke? Weil in einem dreidimensionalen euklidischen Raum alle Distanzen zwischen drei beliebigen Resten ($i, j, k$) zwingend die Dreiecksungleichung erfüllen müssen:
\[d_{ij} \le d_{ik} + d_{kj}\]Indem Informationen über alle Drittknoten $k$ einbezogen werden, konvergiert die 2D-Paarmatrix bereits vor der Koordinatenberechnung gegen eine physikalisch konsistente 3D-Metrik.
4. Das Structure Module und Invariant Point Attention (IPA)
Im Structure Module wird jeder Rest als starres Bezugssystem (Rigid-Body Frame) im dreidimensionalen Raum modelliert:
\[T_i = (R_i, \vec{t}_i) \in SE(3), \quad R_i \in SO(3), \; \vec{t}_i \in \mathbb{R}^3\]Über den Invariant Point Attention (IPA)-Mechanismus werden diese Bezugssysteme $SE(3)$-äquivariant über 8 Recyclingschritte im Raum translatiert und rotiert, Seitenkettentorsionswinkel vorhergesagt und die Struktur über den FAPE-Verlust (Frame Aligned Point Error) fixiert.
AlphaFold 3: Der Übergang zur Diffusion
AlphaFold 2 war auf reine Polypeptidketten zugeschnitten. In der lebenden Zelle interagieren Proteine jedoch mit DNA, RNA, synthetischen Liganden und Metallionen ($\text{Zn}^{2+}, \text{Mg}^{2+}$).
Das starre Dreiecksmodell von AlphaFold 2 verhinderte die Modellierung beliebiger organischer Liganden. AlphaFold 3 überwand diese Grenze grundlegend:
- Vom Evoformer zum Pairformer: Der MSA-Block wurde auf 4 leichte Schichten reduziert; die Rechenleistung konzentriert sich im 48-Block-Pairformer.
- Strukturmodul weicht Diffusionsmodell: Torsionswinkel und starre Dreiecke wurden vollständig verworfen. Stattdessen operieren Denoising Diffusion Probabilistic Models (DDPM) direkt auf den 3D-Atomkoordinaten ($\vec{r} \in \mathbb{R}^{N_{\text{atom}} \times 3}$):
Ausgehend von einer zufälligen Gaußschen Atomwolke rekonstruiert das Diffusionsmodul schrittweise die globale Komplexgeometrie auf Makroebene sowie Bindungslängen, Stereochemie und Bindungstaschen auf atomarer Ebene.
5. Qualitätsmetriken: pLDDT und PAE interpretieren
In der Strukturbiologie ist die Verifikation eines Modells unverzichtbar. AlphaFold liefert zu jeder Vorhersage zwei probabilistische Konfidenzmetriken: pLDDT und PAE.
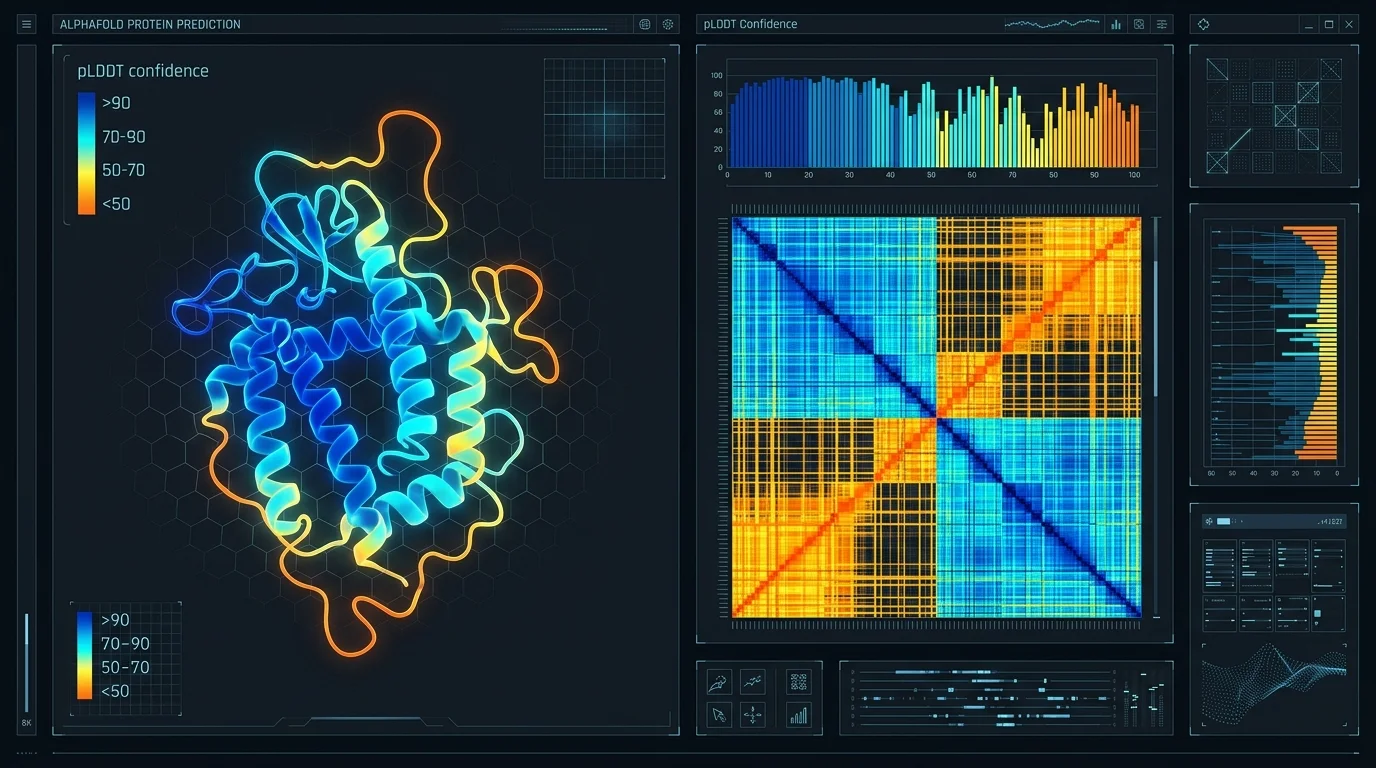 Abbildung: Lokale Konfidenz (pLDDT) und globale Ausrichtungsfehlermatrix (PAE).
1. pLDDT (predicted Local Distance Difference Test)
Ein lokaler Konfidenzwert zwischen $[0, 100]$:
- $\text{pLDDT} > 90$ (Dunkelblau): Hohe atomare Genauigkeit; geeignet für Wirkstoff-Docking und Enzymkinetik.
- $70 < \text{pLDDT} \le 90$ (Hellblau): Zuverlässige Rückgratstruktur.
- $50 < \text{pLDDT} \le 70$ (Gelb): Geringe Konfidenz; Sekundärstrukturen oft korrekt, Schleifenregionen unsicher.
- $\text{pLDDT} \le 50$ (Orange/Rot): Sehr geringe Konfidenz; deutet meist auf intrinsisch unstrukturierte Regionen (IDRs) hin, die in Lösung keine feste Konformation einnehmen.
2. PAE (Predicted Aligned Error)
Die PAE-Matrix ($N_{\text{res}} \times N_{\text{res}}$) quantifiziert den Fehler bei der relativen Orientierung verschiedener Proteindomänen in Ångström ($\text{\AA}$).
- Dunkelgrüne Blöcke auf der Diagonale ($0-5\text{ \AA}$): Kompakt gefaltete, starre Proteindomänen.
- Bereiche abseits der Diagonale: Zeigt das Interaktionsfeld zwischen zwei Domänen dunkelgrün, ist ihre relative räumliche Lage zueinander starr fixiert. Ist das Feld weiß ($> 25\text{ \AA}$), sind beide Domänen zwar intern gefaltet, aber über einen flexiblen Linker verbunden.
6. Der „Transistor-Moment“ der Biologie: Fabless-Bioengineering
In unserem Leitartikel „Transistorkriege“ analysierten wir die Säulen der Halbleiterrevolution. Dieselbe Entwicklung vollzieht sich nun im Bioingenieurwesen:
1. Der dimensionale Sprung
So wie Transistoren von 2D-Planarstrukturen zu 3D-FinFETs und GAAFET-Nanosheets übergingen, wechselte die Biologie von 1D-Genomsequenzen zu 3D-Proteinstrukturen (AlphaFold 2) und vollatomaren 4D-Molekularkomplexen (AlphaFold 3).
2. Das biologische Mooresche Gesetz
Gordon Moores ökonomischer Motor senkte die Kosten pro Transistor dramatisch. AlphaFold löste einen identischen Kosteneinbruch aus: Die marginalen Kosten für die Ermittlung einer 3D-Proteinstruktur sanken von Hunderttausenden Dollar auf wenige Minuten GPU-Rechenzeit in der frei zugänglichen AlphaFold Database (AFDB) mit über 214 Millionen Strukturen.
3. Das Fabless-Modell im Bioengineering
TSMC trennte Chipdesign von der Fertigung. Generative biologische Modelle (RFdiffusion, ProteinMPNN, ESM3) etablieren nun denselben Fabless-Ansatz:
- Inverses Falten & De-novo-Design: Bioingenieure modellieren katalytische Zentren synthetischer Enzyme direkt im CAD-Raum, generieren das Rückgrat via Diffusionsnetzwerke und berechnen die passende Aminosäuresequenz ($3\text{D-Funktion} \rightarrow 1\text{D-Sequenz}$).
- Design vs. Fertigung: Start-ups screenen Varianten nicht mehr manuell im Nasslabor, sondern filtern Kandidaten in silico vor und bestellen Synthese und Expression bei automatisierten Biofoundries.
7. Fazit: Vom Lesen zum Schreiben
Als 1947 in den Bell Laboratories der erste Spitzentransistor demonstriert wurde, ahnte kaum jemand die heutige Ära von Multimilliarden-Transistor-Chips voraus. Mit AlphaFold steht das Bioingenieurwesen genau an diesem historischen Moment.
Arthur C. Clarke formulierte: „Jede hinreichend fortschrittliche Technologie ist von Magie nicht zu unterscheiden.“ Doch die Aufgabe von Ingenieuren ist es, die physikalischen Grenzen und mathematischen Grundlagen zu beherrschen. AlphaFold beendet das Nasslabor nicht – es befreit Strukturbiologen von manueller Kartographie und erhebt sie zu molekularen Architekten.
Algorithmen berechnen Wahrscheinlichkeitsräume; es sind der menschliche Verstand und der Ingenieurswille, die diese Berechnungen in lebensrettende Moleküle überführen. Das Zeitalter des bloßen Lesens der Biologie ist vorbei; das Zeitalter des Konstruierens auf atomarer Ebene hat begonnen.
Autor: Kerem Uysal — Gründer, Tech&Lab
Kontakt: info@keremuysal.com | info@techandlab.com